














Respuesta directa: no: una bomba o tapa que el proveedor original haya dejado de fabricar no debe sustituirse únicamente porque la alternativa tenga la misma medida nominal, como 24/410, o parezca idéntica. La designación del acabado del cuello solo describe una parte de la interfaz. La geometría del sellado, las tolerancias de la rosca, la junta o el revestimiento interior, la resina, el resorte, el tubo de inmersión, la dosis, la respuesta al par de apriete, la cavidad del molde y el proceso de ensamblaje pueden ser diferentes. Gestione la sustitución como un cambio controlado del envase: compare las especificaciones aprobadas y las de la alternativa, homologue la planta de fabricación, pruebe el sistema real de componente, recipiente y fórmula, ensáyelo en la línea de llenado, apruebe las evidencias predefinidas y supervise los primeros lotes de producción.
En esta guía
- Qué significa homologar un segundo proveedor
- ¿Puede sustituirse una pieza por otra de la misma medida?
- Proceso de homologación en nueve etapas
- Qué comparar
- Credenciales y auditoría del proveedor
- Revalidación basada en riesgos
- Normas y requisitos de los mercados
- Sustitución de emergencia
- Lista de verificación para la aprobación
- Preguntas frecuentes
¿Qué es la homologación de un segundo proveedor de envases?
La homologación de un segundo proveedor de envases es el proceso documentado que demuestra que un proveedor, una planta de fabricación y un componente alternativos pueden cumplir de forma constante los requisitos aprobados del producto. Va más allá de la aprobación de muestras. Una buena muestra demuestra lo que puede lograr un lote pequeño; la homologación demuestra que los planos, materiales, utillajes, controles, trazabilidad y procesos de producción del proveedor permiten mantener ese resultado.
No se homologa simplemente «una bomba». Se homologa una combinación definida de proveedor, planta de producción, utillaje o conjunto de cavidades, revisión del componente, sistema de materiales y proceso. Si un proveedor envía una bomba aprobada de una planta y posteriormente traslada su fabricación a otra planta no aprobada o subcontrata su junta, el sistema de suministro ha cambiado aunque no cambie la referencia comercial.
| Tipo de cambio | Qué puede mantenerse | Implicaciones para la homologación |
|---|---|---|
| Cambia el distribuidor; el fabricante y la pieza no cambian | Mismo fabricante legal, planta, revisión, utillaje y cadena de suministro | Verifique la identidad, la trazabilidad y el almacenamiento y la manipulación. La revalidación técnica puede ser limitada si existen pruebas documentadas de que el suministro físico no ha cambiado. |
| Un diseño existente se transfiere a otra planta aprobada | El plano y, en ocasiones, el utillaje | Evalúe los equipos, materiales, ventana de proceso, operarios y controles de la planta receptora; valide los resultados de la transferencia. |
| Un nuevo proveedor fabrica conforme al mismo plano | Dimensiones objetivo y materiales acordados | Homologue el nuevo utillaje, las cavidades, las fuentes de materiales, el proceso de ensamblaje, los métodos de medición y el desempeño. |
| Alternativa de catálogo «equivalente» con el mismo acabado nominal | Posiblemente solo la designación del cuello y el aspecto general | Trátela como un nuevo diseño de componente hasta que una evaluación de diferencias y los datos de ensayo demuestren su equivalencia para el producto previsto. |
Esta distinción importa porque la «sustitución directa» es una conclusión que debe sustentarse con evidencias, no una descripción comercial del proveedor. Compras puede iniciar el cambio, pero la aprobación suele requerir la participación de ingeniería de envases, calidad, operaciones, formulación o seguridad del producto, asuntos regulatorios cuando corresponda y el titular de la marca.
¿Puede sustituirse directamente una bomba o tapa de botella descontinuada?
Por lo general, no. La compra puede realizarse rápidamente, pero utilizar la alternativa en producto destinado a la venta antes de su aprobación traslada riesgos ocultos a la línea de llenado y al mercado. Una bomba 24/410 puede enroscarse en una botella 24/410 y aun así presentar fugas durante el transporte, aflojarse tras ciclos térmicos, dosificar de forma diferente, no cebar con la fórmula, provocar fisuras por tensión en el cuello o incorporar una junta o un resorte incompatibles.
Una sustitución solo puede seguir un procedimiento abreviado cuando una evaluación documentada del cambio demuestra que no han cambiado los aspectos que afectan a la seguridad, la calidad, el cumplimiento, el uso por el consumidor y la fabricabilidad, o cuando las evidencias previas de la plataforma cubren realmente la alternativa. El equipo que aprueba debe poder responder a todas las preguntas siguientes:
- ¿Se han identificado el fabricante legal y la planta de producción real?
- ¿Un plano con control de revisiones define todas las interfaces críticas, y no solo la medida nominal del cuello?
- ¿Se han declarado los materiales en contacto con el producto, aditivos, colorantes, contenido reciclado, lubricantes, adhesivos, revestimientos interiores y recubrimientos?
- ¿El componente es adecuado para el sistema real de botella y fórmula, y no solo para un recipiente genérico de referencia?
- ¿Funciona con los ajustes aprobados de llenado, tapado, engastado, par de apriete e inspección?
- ¿Los resultados de estanqueidad, accionamiento, dosificación, compatibilidad, estabilidad, transporte y decoración cumplen los criterios predefinidos?
- ¿Se ven afectados los expedientes regulatorios, las etiquetas, la justificación de seguridad o las especificaciones del cliente?
- ¿El proveedor puede mantener la trazabilidad y avisar al comprador antes de futuros cambios de material, planta, utillaje o proceso?
Regla práctica
Si la pieza del proveedor anterior ya no está disponible, puede que no exista un lote comercial idóneo para una comparación directa. Conserve las muestras de retención aprobadas, los planos, certificados, registros de inspección, ajustes de línea, reclamaciones y datos de estabilidad antes de agotar las existencias. Esa base de referencia debe servir para evaluar al nuevo proveedor.
Proceso de homologación y revalidación de un segundo proveedor en nueve etapas
Etapa 1: contener el riesgo de suministro e iniciar el control formal de cambios
Confirme la fecha de última compra, el inventario aprobado restante, el ritmo de consumo, los productos y mercados afectados, la cobertura del inventario de seguridad, los pedidos pendientes y la propiedad del utillaje. Abra un registro de cambio con un responsable, el motivo, las referencias afectadas, la fecha objetivo y las áreas que deben aprobarlo. Evite mezclar componentes antiguos y nuevos sin control: asigne códigos o revisiones diferentes y separe las existencias.
Etapa 2: reconstruir la base de referencia aprobada
Reúna el plano aprobado, la lista de materiales, las declaraciones de materiales, el patrón de color, las muestras patrón, las muestras de producción retenidas, el plan de inspección de recepción, los límites de defectos, los ajustes de par de apriete o engastado, la configuración de la línea de llenado, los métodos de ensayo, los informes de estabilidad, los resultados de transporte, las reclamaciones y el historial de desviaciones. Si la especificación anterior solo dice «bomba negra 24/410», no basta para una transferencia controlada. Mida las muestras retenidas y convierta el conocimiento no documentado en una especificación de características críticas para la calidad.
Etapa 3: preseleccionar proveedores candidatos
Utilice una solicitud de información estructurada antes de pedir muestras decoradas. Confirme la planta de fabricación real, la capacidad disponible, la experiencia con productos pertinentes, el alcance del sistema de gestión de calidad (QMS), la propiedad del utillaje, la trazabilidad de componentes, los controles de materiales, las operaciones subcontratadas, la capacidad de ensayo, el plan de continuidad de negocio, el plazo de producción y la disposición a firmar un acuerdo de calidad. Puede aceptarse un intermediario comercial, siempre que el fabricante y la cadena de control de cambios sean transparentes.
Etapa 4: realizar una evaluación documentada de diferencias
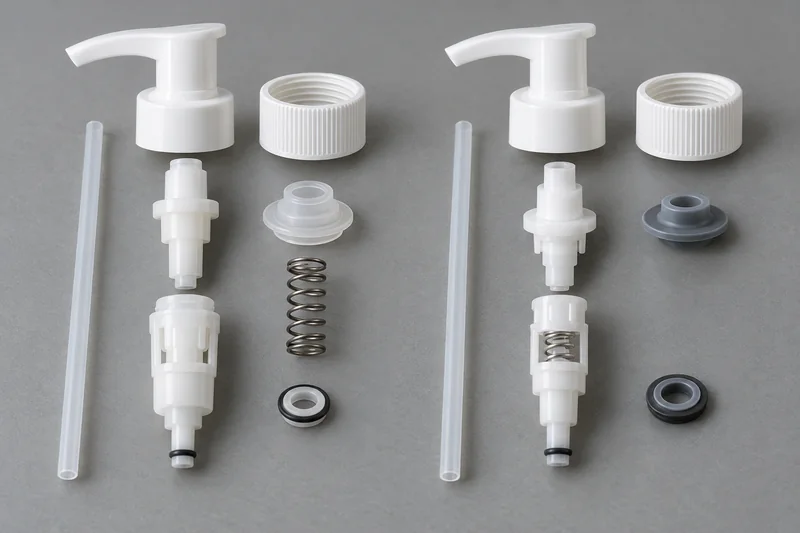
Compare los planos, especificaciones y muestras antiguos y nuevos, característica por característica. Clasifique cada diferencia según su posible efecto en la integridad del sellado, el contacto con la fórmula, la dosis dispensada, el uso por el consumidor, la eficiencia de línea, el aspecto, el cumplimiento y la logística. La evaluación debe indicar qué evidencias anteriores siguen siendo válidas, cuáles dejan de serlo y qué nuevos ensayos permiten resolver cada diferencia.
Etapa 5: aprobar las muestras de ingeniería conforme a la especificación
Inspeccione muestras procedentes de utillajes de producción identificados y registre el utillaje y la cavidad. Compruebe las dimensiones, el peso, la calidad visual de fabricación, el color y el ajuste funcional. No acepte prototipos acabados a mano como evidencia de homologación de un proceso de moldeo o ensamblaje de gran volumen. Cuando sea necesario un molde nuevo, apruébelo mediante etapas de prueba definidas y cierre las desviaciones dimensionales o estéticas antes de ensayar con la fórmula.
Etapa 6: ejecutar ensayos de laboratorio y del producto envasado basados en riesgos
Pruebe la alternativa como sistema: cierre o bomba candidata, botella prevista, fórmula real, decoración y embalaje final. Incluya, cuando sea posible, una muestra retenida aprobada del componente actual o un control bien caracterizado. Utilice métodos y criterios de aceptación o rechazo predefinidos, en lugar de decidirlos después de ver los resultados. La exposición acelerada puede ayudar a detectar modos de fallo, pero no debe presentarse como un sustituto matemático universal de las evidencias de vida útil obtenidas en tiempo real.
Etapa 7: realizar una prueba representativa en línea
Una prueba de ajuste en laboratorio no revela atascos en alimentadores vibratorios, inestabilidad en la manipulación de botellas, desgaste del cabezal de tapado, roscado cruzado, enredos de tubos de inmersión, deriva del par de apriete o fallos de inspección por cámara. Utilice componentes representativos de la producción, la fórmula, los equipos, los operarios y la velocidad previstos. Registre los ajustes, rechazos, paradas, rendimiento y controles destructivos al inicio, a la mitad y al final. Si la única forma de procesar el nuevo componente es ampliar la ventana de proceso más allá del rango validado, todavía no constituye una sustitución directa.
Etapa 8: aprobar mediante una revisión multidisciplinar
Calidad debe verificar que todas las desviaciones estén cerradas o formalmente aceptadas; los responsables regulatorios y de seguridad del producto deben evaluar los mercados afectados; ingeniería debe liberar el plano y los ajustes de línea; y compras debe asegurar que el contrato refleje el proveedor, la planta y las obligaciones de notificación de cambios aprobados. Defina la fecha de entrada en vigor, la transición de existencias, las actualizaciones de etiquetas o expedientes y si pueden mezclarse componentes de ambos proveedores dentro de un lote de producción.
Etapa 9: controlar los primeros lotes y supervisar el desempeño continuo
Aplique inspecciones de recepción y controles de línea reforzados a un número definido de lotes iniciales, que abarque fechas diferentes y las cavidades o líneas de ensamblaje pertinentes. «Tres lotes» es una convención empresarial habitual, no una regla universal; el número debe determinarse según el riesgo, la variabilidad del proceso y las evidencias disponibles. Analice las tendencias de fugas, par de apriete, dosis de la bomba, rechazos en línea, reclamaciones y no conformidades del proveedor, y decida después si puede restablecerse la inspección normal.
¿Qué debe compararse en botellas, tapas y bombas?
Empiece por las funciones que debe cumplir el componente e identifique después las características y variables de proceso que las controlan. La tabla siguiente es un punto de partida práctico, no un sustituto de la evaluación de riesgos específica del producto.
| Componente | Comparaciones críticas | Fallos que una coincidencia nominal puede pasar por alto |
|---|---|---|
| Botella y acabado del cuello | Dimensiones del acabado y perfil de rosca, superficie de sellado, diámetro interior, ovalidad del cuello, altura/diámetro de la botella, distribución de pared, capacidad a rebose y al nivel de llenado, resina/grado, colorante, contenido de PCR, molde/cavidad | Roscado cruzado, balanceo, tope de la tapa antes de comprimir el sello, deformación del cuello, hundimiento de paredes, fisuración por tensión, error de nivel de llenado |
| Tapón de rosca o cierre disc-top | Inicio y perfil de rosca, faldón y elemento de evidencia de apertura, sistema de sellado, composición y espesor del revestimiento interior/junta, diámetro del obturador, orificio, resina, ventana de par de aplicación/apertura | Fugas, pandeo del revestimiento interior, aflojamiento de la tapa, fuerza de apertura excesiva, rotura de bisagra, incompatibilidad con el sellado por inducción |
| Bomba dosificadora para loción o tratamiento | Collar y junta, geometría del mecanismo, ubicación/material del resorte, materiales de la bola o válvula, recorrido en contacto con el producto, dosis declarada, cebado y recebado, fuerza de accionamiento, diseño del bloqueo, ventilación, resina/ID/OD/longitud/corte del tubo de inmersión | Variación de dosis, cebado deficiente, pérdida de cebado, alteración del color de la fórmula, compatibilidad con metales, fugas por el respiradero, vaciado incompleto, uso incorrecto por el consumidor |
| Decoración y aspecto | Patrón de color, brillo/textura, ubicación del punto de inyección y de la línea de partición, adherencia de la impresión o metalización, orientación del logotipo, resistencia al rayado | Diferencias visibles entre proveedores, registro de impresión deficiente, desprendimiento del recubrimiento, rozaduras durante el transporte |
| Embalaje y logística | Cantidad, orientación, embolsado limpio, resistencia de bandejas/cajas, patrón de paletización, control del polvo, etiquetas de lote, límites de almacenamiento | Contaminación, deformación, mezcla de lotes, daños en tubos de inmersión, defectos sin trazabilidad |
Para conocer las medidas de la interfaz que hay detrás de los códigos de acabado, consulte esta guía de Boyu: guía de acabados del cuello de botellas de plástico. Explica por qué la designación del acabado no constituye una especificación de ajuste completa. El volumen desplazado por la bomba también debe medirse con la fórmula prevista; la guía sobre la dosis de las bombas para loción explica cómo pueden diferir la dosis nominal y la dosis realmente dispensada.
¿Qué cualificaciones y credenciales del proveedor deben revisar los compradores?
Un certificado es un elemento de evaluación, no la decisión de homologación. Los compradores deben verificar la entidad legal, la dirección de la planta, el alcance, la edición de la norma, las fechas de emisión y vencimiento, el organismo certificador y su acreditación. ISO no certifica empresas. Lo más importante es que la auditoría y el acuerdo de calidad abarquen el proceso de fabricación del componente.
Identidad empresarial y de la cadena de suministro
- Licencia comercial, fabricante legal, dirección de la fábrica y entidad exportadora
- Condición de fabricante o intermediario comercial, con identificación de todos los subcontratistas críticos
- Propiedad de moldes, planos y propiedad intelectual; responsabilidad de mantenimiento y sustitución
- Consideraciones financieras y de continuidad, capacidad por línea, servicios auxiliares de respaldo y plan de recuperación ante desastres
Sistema de calidad y control de procesos
- Aprobación de materiales de entrada, subproveedores aprobados y prevención de sustituciones de resina no autorizadas
- Control de revisiones de planos, listas de materiales, instrucciones de trabajo y muestras
- Identificación de cavidades de molde, mantenimiento preventivo, ajuste del proceso y seguimiento durante la fabricación
- Equipos de medición calibrados y métodos de ensayo con capacidad adecuada
- Trazabilidad de lotes desde la resina y las piezas compradas hasta el ensamblaje, la inspección y el envío
- Control de no conformidades, análisis de causa raíz, acciones correctivas, gestión de reclamaciones y apoyo en retiradas
- Requisitos escritos de notificación previa de cambios de planta, utillaje, material, formulación, subproveedor y proceso
Evidencias técnicas y regulatorias
- Especificación y plano firmados con dimensiones críticas, tolerancias, materiales y límites de aspecto
- Declaraciones de materiales en contacto con el producto, datos de seguridad cuando corresponda, declaraciones de sustancias restringidas y documentos de cumplimiento específicos del mercado
- Certificado de análisis o conformidad vinculado a cada lote; determine si los valores se ensayan realmente o se copian de una ficha de datos típicos
- Informes de validación, métodos de ensayo, muestras de referencia y muestras de retención
- Un acuerdo de calidad que defina responsabilidades, notificación de cambios, derechos de auditoría, registros, desviaciones y vías de escalamiento
Pregunta de auditoría de alto valor informativo
Pida al proveedor que rastree una caja terminada hacia atrás hasta la línea de ensamblaje, fecha, turno, lotes de componentes, cavidades de molde, lotes de resina y registros de inspección, y después hacia adelante hasta todos los envíos a clientes que contengan ese lote. Una sala de exposición impecable importa menos que la capacidad de completar este rastreo de forma precisa y rápida.
¿Cuánta revalidación se necesita?
No existe una lista de ensayos ni un tamaño de muestra universal para todos los envases cosméticos. La revalidación debe ser proporcional al cambio y al riesgo del producto, pero debe cubrir las evidencias que el cambio haya invalidado. La pregunta útil no es «¿Repetimos todo?», sino «¿Qué conclusiones anteriores dependían del proveedor, material, utillaje, planta o proceso anteriores?».
| Riesgo o diferencia | Evidencias normalmente necesarias | Ejemplo de criterio de aceptación |
|---|---|---|
| Nueva geometría de rosca, sello o revestimiento interior | Estudio dimensional, comprobaciones del par de aplicación/apertura o del engastado, pruebas de estanqueidad, ciclos térmicos, transporte y comprobaciones de retención de la tapa | Plano liberado y ventana de par/sellado específica del producto; ninguna fuga crítica según el método aprobado |
| Nuevo mecanismo de bomba, junta o resorte | Cebado/recebado, dosis media y variabilidad, fuerza de accionamiento, funcionamiento del bloqueo, fugas, vaciado, exposición a la fórmula | Rango de dosis aprobado, cebado fiable, sin pérdida de funcionalidad ni cambios inaceptables en la fórmula o el envase |
| Nuevo material o aditivo en contacto con el producto | Compatibilidad/estabilidad de la fórmula, evaluación organoléptica y visual, pérdida o ganancia de peso, evaluación de sorción/permeación cuando corresponda, revisión de seguridad y regulatoria | Sin cambios inaceptables frente a la especificación o el control durante el periodo de exposición justificado |
| Nuevo molde, cavidad o planta de fabricación | Dimensiones, peso y aspecto de múltiples cavidades; capacidad del proceso; prueba del utillaje; datos de recepción y de pruebas en línea | Todas las cavidades cumplen; proceso estable y rendimiento de línea aceptable en condiciones de producción |
| Cambio de recubrimiento, masterbatch o decoración | Color/brillo, adherencia, abrasión, resistencia a la fórmula, exposición a la luz y rozaduras por transporte, según corresponda | Patrón visual aprobado y ausencia de desprendimiento, transferencia, decoloración o ataque inaceptables |
| Cambio de embalaje o ruta de transporte | Compresión, vibración, caída y acondicionamiento climático según el entorno de distribución | Sin pérdida de contención, funcionalidad, legibilidad o aspecto comercializable tras la secuencia aprobada |
Las guías de Boyu sobre ensayos de botellas cosméticas, pruebas de compatibilidad de envases, métodos de ensayo de estanqueidad de botellas cosméticas y normas de ensayo de caída de envases ofrecen detalles específicos de cada ensayo. El protocolo de homologación del segundo proveedor debe remitir a versiones controladas de los métodos elegidos, en lugar de limitarse a repetir nombres genéricos de ensayos.
¿Cómo deben elegirse el tamaño de muestra y la cobertura de lotes?
Evite utilizar la misma cantidad de muestras para todas las características. Los ensayos destructivos de estanqueidad, las mediciones de dosis de bomba como variable continua, la inspección estética y la estabilidad a largo plazo responden a preguntas distintas. Base el plan en la gravedad de los defectos, la variabilidad esperada, la repetibilidad del método, el número de cavidades de molde o líneas de ensamblaje, la confianza necesaria y si el resultado corresponde a datos por atributos o por variables. Las muestras deben representar la producción, no una sola bolsa cuidadosamente seleccionada, y abarcar las cavidades pertinentes y más de una ocasión de producción cuando importe la variación entre lotes.
Defina el análisis antes de ensayar: límites, comparación con el componente actual, tratamiento de valores atípicos, reglas de repetición y quién puede aprobar una desviación. Una muestra que falla debe desencadenar una investigación del mecanismo de fallo; ensayar repetidamente muestras nuevas hasta que una pase no constituye una homologación.
¿Qué normas y reglamentos se aplican?
No existe una única «norma de homologación de segundos proveedores de envases» de alcance mundial que imponga el mismo proceso a todos los sectores. Los requisitos dependen del producto comercializado, el país de destino, la especificación del cliente y el sistema de calidad de la organización. Utilice con criterio los marcos sectoriales, sin presentar las exigencias farmacéuticas como legislación universal para cosméticos.
| Marco | Qué aporta | Límite importante |
|---|---|---|
| ISO 9001 y orientaciones de ISO sobre proveedores externos | Control basado en riesgos de productos y procesos suministrados externamente, evaluación de proveedores y seguimiento del desempeño | La certificación no aprueba una bomba, tapa o material concreto, e ISO no emite certificados por sí misma. |
| ISO 22716 y controles de buenas prácticas de fabricación (GMP) cosméticas | Útiles para las prácticas de producción, control, almacenamiento y envío de cosméticos, incluida la manipulación de materiales de envasado | No es un certificado universal de producto que demuestre la compatibilidad de los componentes. |
| Reglamento de cosméticos de la UE 1223/2009 | El informe de seguridad del producto cosmético incluye las características pertinentes del material de envasado, en particular las relativas a pureza y estabilidad. | La persona responsable debe evaluar si un cambio de envase afecta a la documentación de seguridad y al cumplimiento. |
| Legislación estadounidense sobre cosméticos y orientaciones de la FDA | MoCRA exige una justificación adecuada de la seguridad; los documentos de la FDA sobre GMP cosméticas destacan los controles, ensayos, almacenamiento y registros. | No existe una aprobación previa de la FDA para envases cosméticos ordinarios ni una lista federal fija de ensayos aplicable a cada sustitución. |
| Marcos para medicamentos/OTC: ISO 15378, ICH Q9/Q10, orientaciones de la FDA sobre sistemas de envase y cierre y GMP de la UE | Ofrecen modelos consolidados de GMP para envases primarios, gestión de riesgos de calidad, control de cambios, validación y evaluación regulatoria | Se aplican cuando el producto envasado y el mercado están sujetos a normas de medicamentos/OTC o cuando se adoptan contractualmente; no afirme que son obligatorios para todos los cosméticos. |
Los envases en contacto con alimentos, los cierres resistentes a la apertura por niños, los productos químicos peligrosos, los aerosoles y el transporte de mercancías peligrosas introducen otros requisitos de materiales, migración, desempeño o certificación. El equipo de homologación debe partir de la clasificación legal del producto envasado y los mercados previstos, no de una lista genérica de certificados.
¿Qué ocurre si el proveedor original interrumpe el suministro de inmediato?
Una emergencia puede justificar una vía de decisión más rápida, pero no convierte en equivalente un componente desconocido. Explore primero las opciones aprobadas: última compra, transferencia de utillaje propio, alternativa aprobada ya utilizada en otra SKU, reprogramación temporal de la producción o asignación controlada por mercados. Si la dirección acepta una alternativa temporal, utilice una desviación formal o un cambio de emergencia con alcance definido.
Una liberación de emergencia justificable suele incluir:
- Una evaluación de riesgos documentada y la justificación de los ensayos realizados o aplazados
- Evidencias mínimas que protejan la seguridad, la contención, la compatibilidad y la función prevista
- Productos, mercados y cantidades limitados, y fecha de vencimiento de la autorización
- Inspección reforzada, trazabilidad y muestras de retención
- Notificación o aprobación del cliente o de la autoridad reguladora cuando sea necesaria
- Un plan para completar las evidencias pendientes de estabilidad, transporte o proceso
- Criterios explícitos de suspensión y una decisión de aprobar, prorrogar o retirar al proveedor
No oculte el nuevo proveedor bajo el código de artículo anterior si con ello se pierde la trazabilidad. Aunque el envase terminado parezca idéntico, debe ser posible atribuir las reclamaciones y observaciones de estabilidad al proveedor, la planta, el lote y la revisión del componente.
Errores habituales de homologación y por qué fallan
- Comprar basándose en una descripción de catálogo: el diámetro nominal, el acabado y el color no definen todas las interfaces funcionales.
- Homologar la muestra comercial: las muestras pueden proceder de un utillaje de desarrollo, otra planta o un lote seleccionado.
- Revisar certificados sin comprobar su alcance: un certificado válido puede corresponder a otra entidad legal, dirección o actividad.
- Ensayar únicamente envases vacíos: la fórmula envasada puede hinchar los sellos, extraer color, corroer metales, modificar el par de apriete u obstruir una bomba.
- Omitir la prueba en línea: las piezas conformes en laboratorio pueden provocar fallos en alimentadores, tapadoras, engastadoras o sistemas de visión.
- Utilizar los límites del proveedor sin definir los del producto: una tolerancia amplia del proveedor puede ser viable para la fabricación, pero incompatible con la botella o el proceso de la marca.
- Aprobar un lote y dejar de supervisar: un segundo proveedor debe demostrar repetibilidad, no solo un envío satisfactorio.
- Permitir cambios de subproveedor sin notificación: una junta, revestimiento interior, masterbatch o resorte diferente puede alterar el desempeño sin cambiar el código de catálogo.
Expediente de aprobación de un segundo proveedor: lista de verificación para compradores
- Solicitud de cambio aprobada, evaluación del impacto y áreas responsables
- Especificación anterior, plano, muestra retenida y desempeño de referencia
- Plano firmado de la alternativa, lista de materiales y características críticas para la calidad
- Identidad del proveedor y de la planta verificada, auditoría o justificación basada en riesgos, revisión de certificados
- Declaraciones de materiales, colorantes, PCR, revestimientos interiores, juntas, adhesivos, lubricantes y subproveedores
- Identificación del utillaje/cavidades y trazabilidad de muestras representativas de la producción
- Análisis de diferencias que vincule cada diferencia con su riesgo y las evidencias necesarias
- Informes dimensionales, funcionales, de compatibilidad, estabilidad, estanqueidad, transporte y decoración, según corresponda
- Protocolo de prueba representativa en línea, datos, ajustes, rendimiento y cierre de desviaciones
- Evaluación regulatoria y de seguridad del producto para cada mercado afectado y clasificación de producto
- Acuerdo de calidad, especificación aprobada, cláusula de notificación de cambios y requisitos de certificados
- Plan de control de lotes iniciales, plan de inspección de recepción, muestras patrón y análisis de tendencias de reclamaciones
- Aprobación multidisciplinar final, fecha de entrada en vigor, transición de inventario y control del artículo/revisión en el ERP
El objetivo no es generar documentación por sí misma, sino hacer reproducible la decisión de aprobación: otro revisor cualificado debe poder ver qué cambió, por qué bastaban las evidencias, qué limitaciones persisten y cómo se controlará el suministro habitual.
Preguntas frecuentes
¿Basta con el mismo acabado de cuello 24/410 para intercambiar una bomba o tapa?
No. Es un criterio de preselección útil, pero no demuestra la compatibilidad de las tolerancias de rosca, la compresión del sello, la junta, la ventilación, la dosis de la bomba, el comportamiento del par de apriete o el desempeño en línea. Compare planos controlados y ensaye el envase completo.
¿Un certificado ISO 9001 homologa al proveedor?
Puede respaldar la evaluación del sistema de gestión de calidad (QMS) si es válido y su alcance es correcto, pero no aprueba el componente concreto. El producto, la planta, el utillaje, los materiales, el proceso y el desempeño siguen requiriendo una evaluación basada en riesgos.
¿Los ensayos de compatibilidad y estabilidad deben reiniciarse siempre desde el primer día?
No automáticamente. Una evaluación científica de diferencias debe determinar qué evidencias previas siguen siendo aplicables. Un cambio del material en contacto con el producto o del sistema de sellado puede requerir abundantes datos nuevos; un cambio documentado de distribuidor con idéntico fabricante, planta y pieza puede no requerirlos. La justificación debe aprobarse y conservarse.
¿Cuántos lotes deben ensayarse?
No existe un número universal para todos los envases. Cubra la variabilidad pertinente: distintas ocasiones de producción, cavidades de molde, líneas de ensamblaje y lotes de materiales de entrada. Seleccione el tamaño de muestra según el riesgo y el tipo de datos, y defina controles reforzados para los primeros lotes comerciales.
¿Pueden mezclarse los componentes del proveedor anterior y del nuevo?
Solo si el plan aprobado lo permite y se conserva la trazabilidad. La mezcla puede ocultar fallos específicos de un proveedor, complicar la investigación de reclamaciones y generar diferencias visibles. Muchas transiciones utilizan revisiones de artículo independientes y fechas definidas para agotar las existencias.
¿Conviene elegir una fábrica o una empresa comercializadora?
Ambos modelos pueden funcionar. Una fábrica puede ofrecer acceso directo al proceso; una comercializadora o un integrador de envases competente puede coordinar varios componentes. El requisito imprescindible es la transparencia: identificar la planta real, controlar los cambios y subproveedores, mantener la trazabilidad de lotes y permitir la investigación técnica.
¿Necesita homologar una botella, tapa o bomba alternativa?
Envíe a Boyu Packaging el plano del componente actual, una muestra retenida, el tipo de fórmula, los mercados previstos, la demanda anual, las condiciones de la línea de llenado y el historial de fallos conocido. Podemos ayudarle a elaborar una matriz comparativa, muestras representativas de la producción y un plan de ensayos centrado en las interfaces con mayor probabilidad de cambiar.
Fuentes y lecturas adicionales
- ISO — Sistemas de gestión de la calidad ISO 9001
- Grupo de Prácticas de Auditoría ISO/IAF — Orientaciones sobre proveedores externos
- ISO — Certificación y evaluación de la conformidad
- ISO 22716:2007 — Buenas prácticas de fabricación de cosméticos
- Unión Europea — Reglamento (EC) n.º 1223/2009 sobre los productos cosméticos
- FDA de EE. UU. — Ley de Modernización de la Regulación de Cosméticos de 2022
- FDA de EE. UU. — Directrices de GMP cosméticas/lista de verificación de inspección
- ISO 15378:2017 — Materiales de envase primario para medicamentos
- ICH Q9(R1) — Gestión de riesgos de calidad
- ICH Q10 — Sistema de calidad farmacéutico
- FDA de EE. UU. — Sistemas de envase y cierre para medicamentos de uso humano y productos biológicos
- Comisión Europea — Anexo 15 de las GMP de la UE: cualificación y validación



 English
 Español de Argentina
 Русский
 Italiano
 日本語
 한국어
 العربية
 Français
 Deutsch