














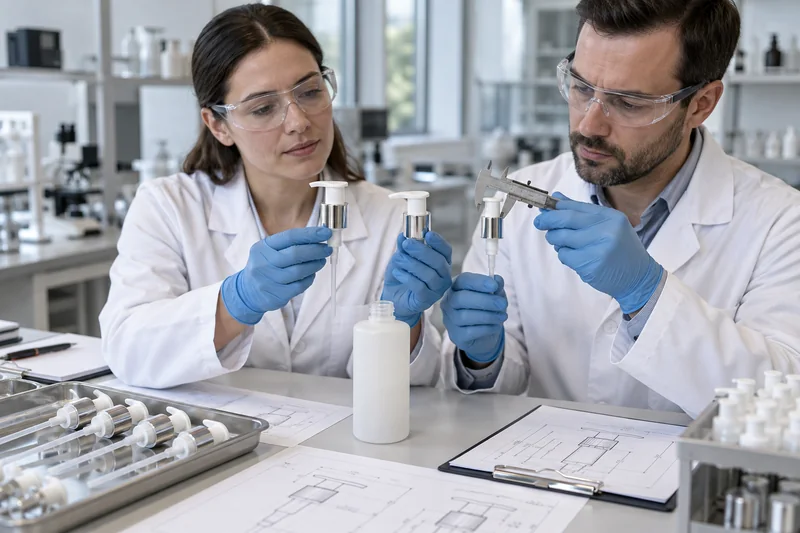
Réponse en bref : non : une pompe ou un bouchon dont le fournisseur initial a arrêté la fabrication ne doit pas être remplacé au seul motif que l’alternative présente la même dimension nominale, par exemple 24/410, ou semble identique. La désignation de la finition de col ne décrit qu’une partie de l’interface. La géométrie d’étanchéité, les tolérances du filetage, le joint ou l’opercule, la résine, le ressort, le tube plongeur, le débit, le comportement au couple, l’empreinte du moule et le procédé d’assemblage peuvent encore différer. Traitez cette substitution comme une modification maîtrisée de l’emballage : comparez les spécifications approuvées et proposées, qualifiez le site de fabrication, testez l’ensemble réel composant-contenant-formule, faites-le passer sur la ligne de remplissage, approuvez les éléments de preuve prédéfinis et surveillez les premiers lots de production.
Dans ce guide
- Comprendre la qualification d’une seconde source
- Peut-on substituer une pièce de même dimension ?
- Processus de qualification en neuf étapes
- Les éléments à comparer
- Justificatifs du fournisseur et audit
- Revalidation fondée sur les risques
- Normes et exigences des marchés
- Remplacement d’urgence
- Liste de contrôle pour l’approbation
- FAQ
Qu’est-ce que la qualification d’un second fournisseur d’emballages ?
La qualification d’un second fournisseur d’emballages est la démarche documentée permettant de démontrer qu’un autre fournisseur, un autre site de fabrication et un autre composant peuvent satisfaire durablement aux exigences approuvées du produit. Elle va au-delà de l’approbation d’échantillons. Un bon échantillon montre ce qu’un petit lot peut produire ; la qualification démontre que les plans, matériaux, outillages, contrôles, moyens de traçabilité et procédés du fournisseur peuvent maintenir ce résultat.
L’objet qualifié n’est pas simplement « une pompe ». C’est une combinaison définie de fournisseur, de site de production, d’outillage ou d’ensemble d’empreintes, de version du composant, de système de matériaux et de procédé. Si un fournisseur livre une pompe approuvée depuis une usine, puis transfère sa fabrication vers une autre usine non approuvée ou sous-traite son joint, l’organisation de l’approvisionnement a changé, même si la référence commerciale reste identique.
| Scénario de modification | Éléments pouvant rester communs | Conséquence pour la qualification |
|---|---|---|
| Changement de distributeur, sans changement de fabricant ni de pièce | Même fabricant légal, même site, même version, même outillage et même chaîne d’approvisionnement | Vérifier l’identité, la traçabilité ainsi que le stockage et la manutention. La revalidation technique peut être limitée si des preuves documentées démontrent que l’approvisionnement physique reste inchangé. |
| Transfert d’une conception existante vers un autre site approuvé | Plan et, parfois, outillage | Évaluer les équipements, matériaux, plages de fonctionnement, opérateurs et contrôles du site destinataire ; valider les produits issus du transfert. |
| Fabrication par un nouveau fournisseur suivant le même plan | Dimensions cibles et matériaux convenus | Qualifier les nouveaux outillages, empreintes, sources de matériaux, procédés d’assemblage, méthodes de mesure et performances. |
| Produit de catalogue dit « équivalent », avec la même finition nominale | Éventuellement, seule la désignation du col et l’apparence générale | Le considérer comme une nouvelle conception de composant tant qu’une analyse des écarts et des résultats d’essai ne démontrent pas son équivalence pour le produit prévu. |
Cette distinction est essentielle : la possibilité d’un remplacement sans adaptation est une conclusion étayée par des preuves, pas une description commerciale du fournisseur. Les achats peuvent lancer la modification, mais l’approbation mobilise normalement l’ingénierie emballage, la qualité, les opérations, la formulation ou la sécurité produit, les affaires réglementaires le cas échéant, et le propriétaire de la marque.
Peut-on remplacer directement une pompe ou un bouchon dont la fabrication est arrêtée ?
Généralement, non. L’achat commercial peut être rapide, mais utiliser le composant candidat sur un produit destiné à la vente avant son approbation transfère un risque caché à la ligne de remplissage et au marché. Une pompe 24/410 peut se visser sur un flacon 24/410 tout en fuyant pendant le transport, en se desserrant après des cycles thermiques, en délivrant une dose différente, en ne s’amorçant pas avec la formule, en provoquant une fissuration sous contrainte du col ou en introduisant un joint ou un ressort incompatible.
Un remplacement ne peut suivre une procédure allégée que si l’évaluation documentée de la modification démontre l’absence de changement des aspects affectant la sécurité, la qualité, la conformité, l’utilisation et la fabricabilité, ou si les données antérieures de la plateforme couvrent effectivement le composant candidat. L’équipe chargée de l’approbation doit pouvoir répondre à toutes les questions suivantes :
- Le fabricant légal et le site réel de production sont-ils identifiés ?
- Un plan soumis à une gestion des versions définit-il chaque interface critique, au-delà de la seule dimension nominale du col ?
- Les matériaux en contact avec le produit, additifs, colorants, teneurs en matière recyclée, lubrifiants, adhésifs, joints et revêtements sont-ils déclarés ?
- Le composant est-il adapté au flacon et à la formule réellement utilisés plutôt qu’à un contenant de référence générique ?
- Fonctionne-t-il avec les réglages approuvés de remplissage, bouchage, sertissage, couple et inspection ?
- Les résultats d’étanchéité, d’actionnement, de dosage, de compatibilité, de stabilité, de transport et de décoration satisfont-ils aux critères prédéfinis ?
- Les dossiers réglementaires, étiquettes, justificatifs de sécurité ou spécifications clients sont-ils concernés ?
- Le fournisseur peut-il maintenir la traçabilité et prévenir l’acheteur avant toute modification future des matériaux, du site, de l’outillage ou du procédé ?
Règle pratique
Si la pièce de l’ancien fournisseur n’est plus disponible, il peut être impossible de disposer d’un lot commercial parfaitement comparable. Conservez les échantillons de rétention approuvés, plans, certificats, relevés d’inspection, réglages de ligne, réclamations et données de stabilité avant épuisement du stock. Cette base constitue la référence pour évaluer la nouvelle source.
Un processus en neuf étapes pour qualifier et revalider un second fournisseur
Étape 1 : contenir le risque d’approvisionnement et ouvrir une procédure formelle de maîtrise des modifications
Confirmez la date limite de dernière commande, le stock approuvé restant, le rythme de consommation, les produits et marchés concernés, la couverture du stock de sécurité, les commandes en cours et la propriété des outillages. Ouvrez une fiche de modification précisant le responsable, le motif, les références concernées, la date cible et les fonctions chargées de l’approbation. Évitez tout mélange non maîtrisé d’anciens et de nouveaux composants en attribuant des codes articles ou des versions distincts et en séparant les stocks.
Étape 2 : reconstituer la référence approuvée
Rassemblez le plan approuvé, la nomenclature, les déclarations de matériaux, l’étalon couleur, les échantillons de référence, les échantillons de production conservés, le plan de contrôle à réception, les limites de défauts, les réglages de couple ou de sertissage, la configuration de la ligne de remplissage, les méthodes d’essai, les rapports de stabilité, les résultats de transport, les réclamations et l’historique des écarts. Une ancienne spécification limitée à « pompe noire 24/410 » ne suffit pas pour un transfert maîtrisé. Mesurez les échantillons conservés et formalisez les connaissances tacites dans une spécification des caractéristiques critiques pour la qualité.
Étape 3 : présélectionner les fournisseurs candidats
Utilisez une demande d’informations structurée avant de demander des échantillons décorés. Confirmez le site réel de fabrication, la capacité disponible, l’expérience produit pertinente, le périmètre du QMS, la propriété des outillages, la traçabilité des composants, la maîtrise des matériaux, les opérations sous-traitées, les capacités d’essai, le plan de continuité d’activité, le délai de production et la volonté de signer un accord qualité. Un négociant peut convenir, à condition que le fabricant et la chaîne de maîtrise des modifications restent transparents.
Étape 4 : réaliser une analyse documentée des écarts
Comparez les anciens et les nouveaux plans, spécifications et échantillons, caractéristique par caractéristique. Classez chaque différence selon son effet potentiel sur l’intégrité de l’étanchéité, le contact avec la formule, la dose délivrée, l’utilisation, l’efficacité de la ligne, l’apparence, la conformité et la logistique. L’analyse doit préciser quelles preuves antérieures restent valables, lesquelles sont invalidées et quels nouveaux essais permettent de traiter chaque écart.
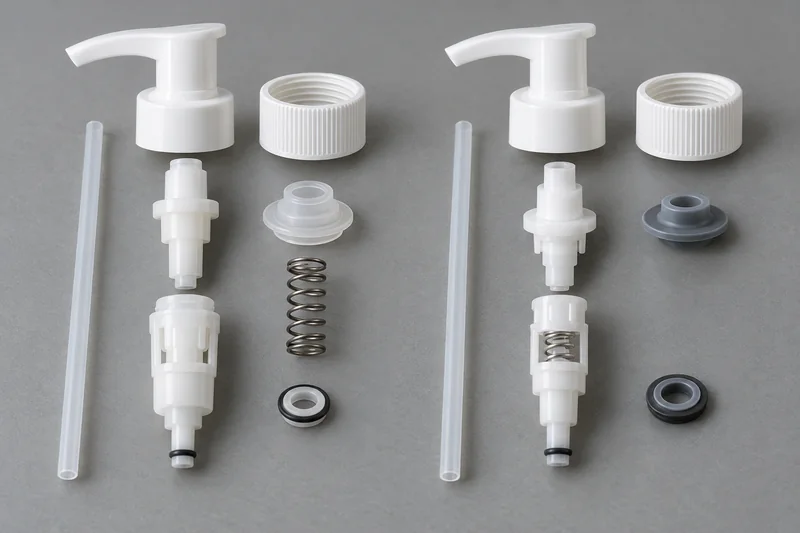
Étape 5 : approuver les échantillons techniques au regard de la spécification
Inspectez des échantillons issus d’outillages de production identifiés et consignez l’identité de l’outillage et des empreintes. Vérifiez les dimensions, le poids, la qualité visuelle, la couleur et l’ajustement fonctionnel. N’acceptez pas des prototypes finis à la main comme preuve de qualification d’un procédé de moulage ou d’assemblage en grande série. Si un nouveau moule est nécessaire, approuvez l’outillage selon des étapes d’essai définies et clôturez les écarts dimensionnels ou esthétiques avant les essais avec la formule.
Étape 6 : réaliser les essais en laboratoire et sur produit rempli selon les risques
Testez le candidat comme un système : bouchon ou pompe proposé, flacon prévu, formule réelle, décoration et conditionnement final d’expédition. Incluez si possible un échantillon conservé du composant actuel approuvé ou un témoin bien caractérisé. Utilisez des méthodes et des critères de réussite ou d’échec prédéfinis, sans les décider après lecture des résultats. Une exposition accélérée peut aider à identifier des modes de défaillance, mais ne doit pas être présentée comme un substitut mathématique universel aux données de durée de conservation en temps réel.
Étape 7 : réaliser un essai représentatif sur ligne
Un essai d’ajustement en laboratoire ne révèle pas les bourrages du bol d’alimentation, l’instabilité de la manutention des flacons, l’usure des têtes de bouchage, les vissages de travers, l’enchevêtrement des tubes plongeurs, la dérive du couple ou les défauts de contrôle par caméra. Utilisez les composants, la formule, les équipements, les opérateurs et la cadence prévus pour la production. Consignez les réglages, rejets, arrêts, rendements et contrôles destructifs en début, milieu et fin d’essai. Si le nouveau composant ne fonctionne qu’en élargissant la plage de fonctionnement au-delà des limites validées, il ne constitue pas encore un remplacement sans adaptation.
Étape 8 : approuver lors d’une revue transversale
La qualité doit vérifier que tous les écarts sont clôturés ou formellement acceptés ; les responsables réglementaires et de sécurité produit doivent évaluer les marchés concernés ; l’ingénierie doit libérer le plan et les réglages de ligne ; les achats doivent s’assurer que le contrat reflète la source et le site approuvés ainsi que les obligations de notification des modifications. Définissez la date d’application, la transition des stocks, les mises à jour des étiquettes ou dossiers et la possibilité ou non de mélanger les sources dans un même lot de production.
Étape 9 : contrôler les premiers lots et surveiller les performances dans la durée
Appliquez des contrôles renforcés à réception et sur ligne à un nombre défini de premiers lots, couvrant différentes dates ainsi que les empreintes ou lignes d’assemblage pertinentes. « Trois lots » est une pratique courante d’entreprise, pas une règle universelle ; leur nombre doit dépendre du risque, de la variabilité du procédé et des preuves disponibles. Suivez les tendances de fuite, couple, débit des pompes, rejets sur ligne, réclamations et non-conformités fournisseur, puis décidez du retour éventuel au contrôle normal.
Que faut-il comparer pour les flacons, bouchons et pompes ?
Partez des fonctions que le composant doit assurer, puis identifiez les caractéristiques et variables du procédé qui les déterminent. Le tableau ci-dessous constitue un point de départ pratique, sans remplacer une analyse des risques propre au produit.
| Composant | Comparaisons critiques | Défaillances qu’une correspondance nominale peut masquer |
|---|---|---|
| Flacon et finition de col | Dimensions de la finition et profil du filetage, portée d’étanchéité, alésage, ovalisation du col, hauteur/diamètre du flacon, répartition des parois, capacité à ras bord et au niveau de remplissage, résine/grade, colorant, teneur en PCR, moule/empreinte | Vissage de travers, basculement, arrivée du bouchon en butée avant compression du joint, déformation du col, enfoncement des parois, fissuration sous contrainte, erreur de niveau de remplissage |
| Bouchon à vis ou capsule disc-top | Départ et profil du filetage, jupe et dispositif d’inviolabilité, système d’étanchéité, composition et épaisseur de l’opercule/joint, diamètre du bouchon obturateur, orifice, résine, plage de couple de vissage/dévissage | Fuite, déformation du joint, desserrage du bouchon, effort d’ouverture excessif, rupture de charnière, incompatibilité avec l’opercule à induction |
| Pompe doseuse pour lotion ou soin | Bague et joint, géométrie du mécanisme, emplacement/matériau du ressort, matériaux de la bille ou de la valve, circuit en contact avec le produit, dose déclarée, amorçage et réamorçage, force d’actionnement, conception du verrouillage, mise à l’air, résine/ID/OD/longueur/coupe du tube plongeur | Variation de dose, mauvais amorçage, désamorçage, changement de couleur de la formule, compatibilité avec les métaux, fuite par l’évent, restitution incomplète du produit, mauvaise utilisation |
| Décoration et apparence | Étalon couleur, brillance/texture, position du point d’injection et du plan de joint, adhérence de l’impression ou de la métallisation, orientation du logo, résistance aux rayures | Différence visible entre sources, mauvais repérage d’impression, décollement du revêtement, marques de frottement pendant le transport |
| Conditionnement d’expédition et logistique | Quantité, orientation, ensachage propre, résistance des plateaux/cartons, schéma de palettisation, maîtrise des poussières, étiquettes de lot, limites de stockage | Contamination, déformation, mélange de lots, dommages aux tubes plongeurs, défauts non traçables |
Pour les mesures d’interface associées aux codes de finition, consultez le guide Boyu des guide des finitions de col des flacons en plastique. Il explique pourquoi la désignation d’une finition ne constitue pas une spécification complète d’ajustement. La dose d’une pompe doit également être mesurée avec la formule prévue ; le guide du débit des pompes doseuses pour lotion montre comment le débit nominal peut différer de la dose effectivement délivrée.
Quelles qualifications et quels justificatifs fournisseur les acheteurs doivent-ils examiner ?
Un certificat est un élément d’appréciation, pas une décision de qualification. Les acheteurs doivent vérifier l’entité juridique, l’adresse du site, le périmètre, l’édition de la norme, les dates de délivrance et d’expiration, l’organisme certificateur et son statut d’accréditation. ISO ne certifie pas elle-même les entreprises. Surtout, l’audit et l’accord qualité doivent couvrir le procédé de fabrication du composant.
Identité de l’entreprise et de la chaîne d’approvisionnement
- Licence d’exploitation, fabricant légal, adresse de l’usine et entité exportatrice
- Statut de fabricant ou de négociant, avec déclaration de tous les sous-traitants critiques
- Propriété des moules, plans et droits de propriété intellectuelle ; responsabilité de maintenance et de remplacement
- Situation financière et continuité, capacité par ligne, alimentations de secours et plan de reprise après sinistre
Système qualité et maîtrise des procédés
- Approbation des matières entrantes, sous-fournisseurs approuvés et prévention des substitutions de résine non autorisées
- Gestion des versions des plans, nomenclatures, instructions de travail et échantillons
- Identification des empreintes de moule, maintenance préventive, réglage des procédés et surveillance en cours de fabrication
- Équipements de mesure étalonnés et méthodes d’essai aptes à l’usage prévu
- Traçabilité des lots depuis les résines et pièces achetées jusqu’à l’assemblage, l’inspection et l’expédition
- Maîtrise des non-conformités, analyse des causes racines, actions correctives, traitement des réclamations et assistance aux rappels
- Exigences écrites de notification préalable des modifications de site, d’outillage, de matériau, de formulation, de sous-fournisseur et de procédé
Justificatifs techniques et réglementaires
- Spécification et plan signés précisant les dimensions critiques, tolérances, matériaux et limites d’aspect
- Déclarations des matériaux en contact avec le produit, données de sécurité le cas échéant, déclarations relatives aux substances restreintes et documents de conformité propres aux marchés
- Certificat d’analyse ou de conformité lié à chaque lot ; vérifier si les valeurs sont réellement mesurées ou reprises d’une fiche de données types
- Rapports de validation, méthodes d’essai, échantillons de référence et échantillons de rétention
- Accord qualité définissant les responsabilités, la notification des modifications, les droits d’audit, les enregistrements, les écarts et les modalités d’escalade
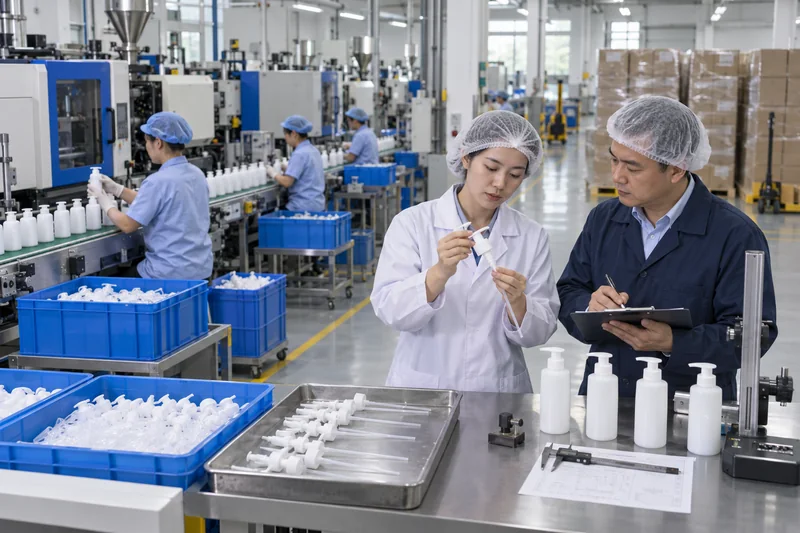
Une question d’audit particulièrement révélatrice
Demandez au fournisseur de retracer un carton fini jusqu’à la ligne d’assemblage, la date, l’équipe, les lots de composants, les empreintes de moule, les lots de résine et les relevés d’inspection, puis d’identifier toutes les expéditions clients contenant ce lot. Un showroom soigné compte moins que la capacité à réaliser cette traçabilité avec exactitude et rapidité.
Quelle étendue donner à la revalidation ?
Il n’existe pas de liste d’essais ni de taille d’échantillon universelle pour tous les emballages cosmétiques. La revalidation doit être proportionnée à la modification et au risque produit, tout en couvrant les preuves invalidées par cette modification. La question utile n’est pas « Faut-il tout recommencer ? », mais « Quelles conclusions antérieures dépendaient de l’ancien fournisseur, matériau, outillage, site ou procédé ? »
| Risque ou différence | Preuves normalement nécessaires | Exemple de base d’acceptation |
|---|---|---|
| Nouvelle géométrie de filetage, de portée d’étanchéité ou de joint | Étude dimensionnelle, contrôles du couple de vissage/dévissage ou du sertissage, tests d’étanchéité, cycles thermiques, transport, contrôles de tenue du bouchon | Plan libéré et plage de couple/d’étanchéité propre au produit ; aucune fuite critique selon la méthode approuvée |
| Nouveau mécanisme de pompe, joint ou ressort | Amorçage/réamorçage, dose moyenne et variabilité, force d’actionnement, verrouillage, fuite, restitution du produit, exposition à la formule | Plage de dose approuvée, amorçage fiable, aucune perte de fonction ni modification inacceptable de la formule ou de l’emballage |
| Nouveau matériau ou additif en contact avec le produit | Compatibilité/stabilité de la formule, examen organoleptique et visuel, perte ou gain de poids, évaluation de la sorption/perméation le cas échéant, revue de sécurité/réglementaire | Aucune modification inacceptable par rapport à la spécification/au témoin pendant la période d’exposition justifiée |
| Nouveau moule, nouvelle empreinte ou nouveau site de fabrication | Dimensions, poids et aspect sur plusieurs empreintes ; capabilité du procédé ; essai d’outillage ; données de réception et d’essai sur ligne | Conformité de toutes les empreintes ; procédé stable et rendement de ligne acceptable dans les conditions de production |
| Modification du revêtement, du mélange-maître ou de la décoration | Couleur/brillance, adhérence, abrasion, résistance à la formule, exposition à la lumière et frottements pendant le transport, selon le cas | Étalon visuel approuvé et absence de décollement, transfert, décoloration ou altération inacceptables |
| Modification du conditionnement d’expédition ou de l’itinéraire de transport | Compression, vibrations, chutes et conditionnement climatique selon l’environnement de distribution | Aucune perte d’étanchéité, de fonction, de lisibilité ou d’aspect commercialisable après la séquence approuvée |
Les guides Boyu consacrés aux essais des flacons cosmétiques, compatibilité de l’emballage, méthodes de contrôle d’étanchéité des flacons cosmétiques et normes d’essai de chute des emballages fournissent des précisions propres à chaque essai. Le protocole de qualification de la seconde source doit renvoyer aux versions maîtrisées des méthodes retenues, plutôt que de répéter des intitulés d’essais génériques.
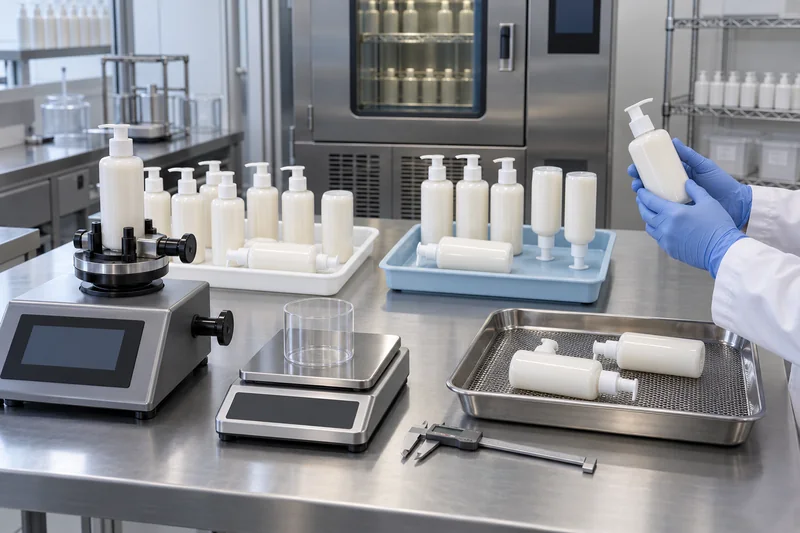
Comment choisir la taille d’échantillon et les lots à couvrir ?
Évitez un nombre d’échantillons unique pour toutes les caractéristiques. Les essais destructifs d’étanchéité, les mesures quantitatives de dose des pompes, l’inspection d’aspect et la stabilité à long terme répondent à des questions différentes. Fondez le plan sur la gravité des défauts, la variabilité attendue, la répétabilité de la méthode, le nombre d’empreintes ou de lignes d’assemblage, le niveau de confiance requis et la nature des données, par attributs ou par variables. Les échantillons doivent représenter la production, et non un seul sachet soigneusement sélectionné ; ils doivent couvrir les empreintes pertinentes et plusieurs fabrications lorsque la variabilité entre lots compte.
Définissez l’analyse avant les essais : limites, comparaison au composant actuel, traitement des valeurs aberrantes, règles de réessai et personnes habilitées à approuver un écart. Un échantillon non conforme doit déclencher une recherche du mécanisme de défaillance ; tester sans cesse de nouveaux échantillons jusqu’à en trouver un conforme n’est pas une qualification.
Quelles normes et réglementations s’appliquent ?
Aucune norme mondiale unique de qualification d’un second fournisseur d’emballages n’impose un processus identique à tous les secteurs. Les exigences découlent du produit commercialisé, du pays de destination, des spécifications clients et du système qualité de l’organisation. Utilisez les référentiels sectoriels avec discernement, sans présenter les attentes pharmaceutiques comme des obligations légales universelles pour les cosmétiques.
| Référentiel | Apport | Limite importante |
|---|---|---|
| ISO 9001 et recommandations ISO concernant les prestataires externes | Maîtrise fondée sur les risques des produits et procédés fournis par des prestataires externes, évaluation des fournisseurs et suivi des performances | La certification n’approuve pas une pompe, un bouchon ou un matériau particulier, et ISO ne délivre pas elle-même de certificats. |
| ISO 22716 et contrôles GMP cosmétiques | Utiles pour les pratiques de production, de contrôle, de stockage et d’expédition des cosmétiques, y compris la gestion des matériaux d’emballage | Ce n’est pas un certificat produit universel attestant la compatibilité des composants. |
| Règlement européen sur les cosmétiques 1223/2009 | Le rapport sur la sécurité du produit cosmétique comprend les caractéristiques pertinentes des matériaux d’emballage, notamment les aspects de pureté et de stabilité. | La personne responsable doit évaluer si une modification d’emballage affecte le dossier de sécurité et la conformité. |
| Droit américain des cosmétiques et recommandations de la FDA | MoCRA exige une justification adéquate de la sécurité ; les documents GMP cosmétiques de la FDA insistent sur les contrôles, essais, conditions de stockage et enregistrements. | Il n’existe ni approbation préalable par la FDA des emballages cosmétiques ordinaires ni liste fédérale fixe d’essais pour chaque substitution. |
| Référentiels médicaments/OTC : ISO 15378, ICH Q9/Q10, recommandations FDA sur les systèmes contenant-fermeture et GMP de l’UE | Fournissent des modèles éprouvés pour les GMP des emballages primaires, la gestion des risques qualité, la maîtrise des modifications, la validation et l’évaluation réglementaire | S’appliquent lorsque le produit conditionné et le marché relèvent des règles médicaments/OTC ou en cas d’adoption contractuelle ; ne pas affirmer qu’ils sont obligatoires pour tous les cosmétiques. |
Les emballages au contact des aliments, fermetures de sécurité enfants, produits chimiques dangereux, aérosols et transports de marchandises dangereuses entraînent d’autres exigences de matériaux, de migration, de performance ou de certification. L’équipe de qualification doit partir de la classification juridique du produit rempli et des marchés visés, plutôt que d’une liste générique de certificats.
Que faire si le fournisseur initial cesse immédiatement de livrer ?
Une urgence peut justifier un circuit de décision accéléré, mais elle ne rend pas équivalent un composant inconnu. Explorez d’abord les options approuvées : dernière commande, transfert d’un outillage dont vous êtes propriétaire, alternative approuvée déjà utilisée sur un autre SKU, réorganisation temporaire de la production ou répartition maîtrisée des volumes entre marchés. Si la direction accepte une alternative temporaire, utilisez une dérogation formelle ou une modification d’urgence au périmètre défini.
Une libération d’urgence défendable comprend normalement :
- Une analyse des risques documentée et une justification des essais réalisés ou différés
- Un socle minimal de preuves garantissant la sécurité, l’étanchéité, la compatibilité et la fonction prévue
- Des limites précises de produits, marchés et quantités, ainsi qu’une date d’expiration de l’autorisation
- Des contrôles renforcés, la traçabilité et des échantillons de rétention
- La notification ou l’approbation des clients ou autorités, lorsqu’elle est requise
- Un plan d’achèvement des données manquantes de stabilité, de transport ou de procédé
- Des critères d’arrêt explicites et une décision d’approuver, de prolonger ou de retirer la source
Ne dissimulez pas la nouvelle source sous l’ancien code article si cela détruit la traçabilité. Même si l’emballage fini semble inchangé, les réclamations et observations de stabilité doivent pouvoir être rattachées au fournisseur, au site, au lot et à la version du composant.
Erreurs fréquentes de qualification et raisons de leur échec
- Acheter sur la seule base d’une description de catalogue : le diamètre nominal, la finition et la couleur ne définissent pas toutes les interfaces fonctionnelles.
- Qualifier l’échantillon commercial : les échantillons peuvent provenir d’un outillage de développement, d’un autre site ou d’un lot sélectionné.
- Examiner les certificats sans leur périmètre : un certificat valide peut couvrir une autre entité juridique, une autre adresse ou une autre activité.
- Tester uniquement des emballages vides : la formule conditionnée peut faire gonfler les joints, extraire des colorants, corroder le métal, modifier le couple ou bloquer une pompe.
- Omettre l’essai sur ligne : des pièces conformes en laboratoire peuvent encore provoquer des dysfonctionnements de l’alimentation, de la boucheuse, de la sertisseuse ou du système de vision.
- Utiliser les limites du fournisseur sans limites propres au produit : une tolérance fournisseur large peut être réalisable en fabrication tout en étant incompatible avec le flacon ou le procédé de la marque.
- Approuver un lot puis arrêter la surveillance : une seconde source doit démontrer sa répétabilité, pas seulement réussir une expédition.
- Autoriser des changements de sous-fournisseurs sans notification : un joint, un opercule, un mélange-maître ou un ressort différent peut modifier les performances sans changer la référence catalogue.
Dossier d’approbation d’une seconde source : liste de contrôle de l’acheteur
- Demande de modification approuvée, analyse d’impact et fonctions responsables
- Spécification et plan existants, échantillon conservé et référence de performance
- Plan signé du candidat, nomenclature et liste des caractéristiques critiques pour la qualité
- Identité fournisseur/site vérifiée, audit ou justification fondée sur les risques, examen des certificats
- Déclarations de matériaux, colorants, PCR, opercules, joints, adhésifs, lubrifiants et sous-fournisseurs
- Identification des outillages/empreintes et traçabilité des échantillons représentatifs de la production
- Analyse des écarts reliant chaque différence au risque et aux preuves requises
- Rapports dimensionnels, fonctionnels, de compatibilité, de stabilité, d’étanchéité, de transport et de décoration selon le cas
- Protocole d’essai représentatif sur ligne, données, réglages, rendement et clôture des écarts
- Évaluation réglementaire/de sécurité produit pour chaque marché concerné et chaque classification de produit
- Accord qualité, spécification approuvée, clause de notification des modifications et exigences de certificats
- Plan de contrôle des premiers lots, plan de contrôle à réception, échantillons de référence et suivi des tendances de réclamations
- Approbation transversale finale, date d’application, transition des stocks et gestion des articles/versions dans l’ERP
L’objectif n’est pas de recréer des documents pour le seul plaisir de documenter. Il est de rendre la décision d’approbation reproductible : un autre évaluateur qualifié doit pouvoir comprendre ce qui a changé, pourquoi les preuves étaient suffisantes, quelles limites subsistent et comment l’approvisionnement courant sera maîtrisé.
Questions fréquentes
Une même finition de col 24/410 suffit-elle pour interchanger une pompe ou un bouchon ?
Non. C’est un critère de présélection utile, mais il ne démontre pas la compatibilité des tolérances de filetage, de la compression du joint, du joint lui-même, de la mise à l’air, du débit de la pompe, du comportement au couple ou des performances sur ligne. Comparez des plans maîtrisés et testez l’emballage complet.
Un certificat ISO 9001 qualifie-t-il le fournisseur ?
Il peut étayer l’évaluation du QMS s’il est valide et couvre le bon périmètre, mais il n’approuve pas le composant concerné. Le produit, le site, l’outillage, les matériaux, le procédé et les performances nécessitent toujours une évaluation fondée sur les risques.
Faut-il toujours reprendre les essais de compatibilité et de stabilité depuis le premier jour ?
Pas automatiquement. Une analyse scientifique des écarts doit déterminer quelles preuves antérieures restent applicables. Un changement de matériau au contact du produit ou de système d’étanchéité peut nécessiter beaucoup de nouvelles données ; un changement documenté de distributeur avec un fabricant, un site et une pièce identiques peut ne pas l’exiger. La justification doit être approuvée et conservée.
Combien de lots faut-il tester ?
Aucun nombre universel ne convient à tous les emballages. Couvrez la variabilité pertinente : fabrications distinctes, empreintes de moule, lignes d’assemblage et lots de matières entrantes. Choisissez les tailles d’échantillon selon le risque et le type de données, et définissez des contrôles renforcés pour les premiers lots commerciaux.
Peut-on mélanger les composants de l’ancien et du nouveau fournisseur ?
Uniquement si le plan approuvé l’autorise et si la traçabilité est préservée. Le mélange peut masquer des défaillances propres à une source, compliquer l’analyse des réclamations et créer des différences visibles. De nombreuses transitions utilisent des versions d’articles distinctes et des dates d’épuisement définies.
Un acheteur doit-il choisir une usine ou une société de négoce ?
Les deux modèles peuvent convenir. Une usine peut offrir un accès direct aux procédés ; un négociant compétent ou un intégrateur d’emballages peut coordonner plusieurs composants. La transparence est non négociable : identifier le site réel, maîtriser les modifications et les sous-fournisseurs, maintenir la traçabilité des lots et permettre les investigations techniques.
Besoin de qualifier un autre flacon, bouchon ou une autre pompe ?
Transmettez à Boyu Packaging le plan du composant actuel, un échantillon conservé, le type de formule, les marchés visés, la demande annuelle, les conditions de la ligne de remplissage et l’historique connu des défaillances. Nous pouvons vous aider à élaborer une matrice de comparaison, des échantillons représentatifs de la production et un plan d’essai centré sur les interfaces les plus susceptibles de changer.
Sources et lectures complémentaires
- ISO — ISO 9001, systèmes de management de la qualité
- Groupe ISO/IAF sur les pratiques d’audit — Recommandations sur les prestataires externes
- ISO — Certification et évaluation de la conformité
- ISO 22716:2007 — Bonnes pratiques de fabrication des cosmétiques
- Union européenne — Règlement (EC) No 1223/2009 relatif aux produits cosmétiques
- FDA des États-Unis — Loi de modernisation de la réglementation des cosmétiques de 2022
- FDA des États-Unis — Lignes directrices GMP cosmétiques/liste de contrôle d’inspection
- ISO 15378:2017 — Articles d’emballage primaire pour médicaments
- ICH Q9(R1) — Gestion des risques qualité
- ICH Q10 — Système qualité pharmaceutique
- FDA des États-Unis — Systèmes contenant-fermeture pour le conditionnement des médicaments et produits biologiques à usage humain
- Commission européenne — Annexe 15 des GMP de l’UE : qualification et validation



 English
 Español de Argentina
 Русский
 Italiano
 日本語
 한국어
 العربية
 Français
 Deutsch